TİTCK Güncel Varyasyon Kılavuzu ve Tip Değişiklikleri Yönetimi
İlaç ruhsatlandırma süreci, bir beşeri tıbbi ürünün ruhsat almasıyla sona ermez. Ruhsatlandırılmış bir ürünün yaşam döngüsü boyunca üretim yeri, etkin madde kaynağı, yardımcı maddeler, üretim prosesi, analiz metotları, spesifikasyonlar, ambalaj materyalleri, raf ömrü, saklama koşulları, kısa ürün bilgisi ve kullanma talimatı gibi çok sayıda unsur değişebilir.
Bu değişikliklerin önemli bir bölümü TİTCK varyasyon başvurusu kapsamında değerlendirilir.
Türkiye İlaç ve Tıbbi Cihaz Kurumu tarafından uygulanan Ruhsatlı Beşeri Tıbbi Ürünlerdeki Varyasyonlara Dair Kılavuz, ruhsat sahibi firmaların ürünlerinde gerçekleştirmek istediği değişikliklerin hangi varyasyon tipi kapsamında değerlendirileceğini, hangi belgelerin sunulacağını ve değişikliğin ne zaman uygulamaya alınabileceğini belirleyen temel düzenleyici dokümanlardan biridir.
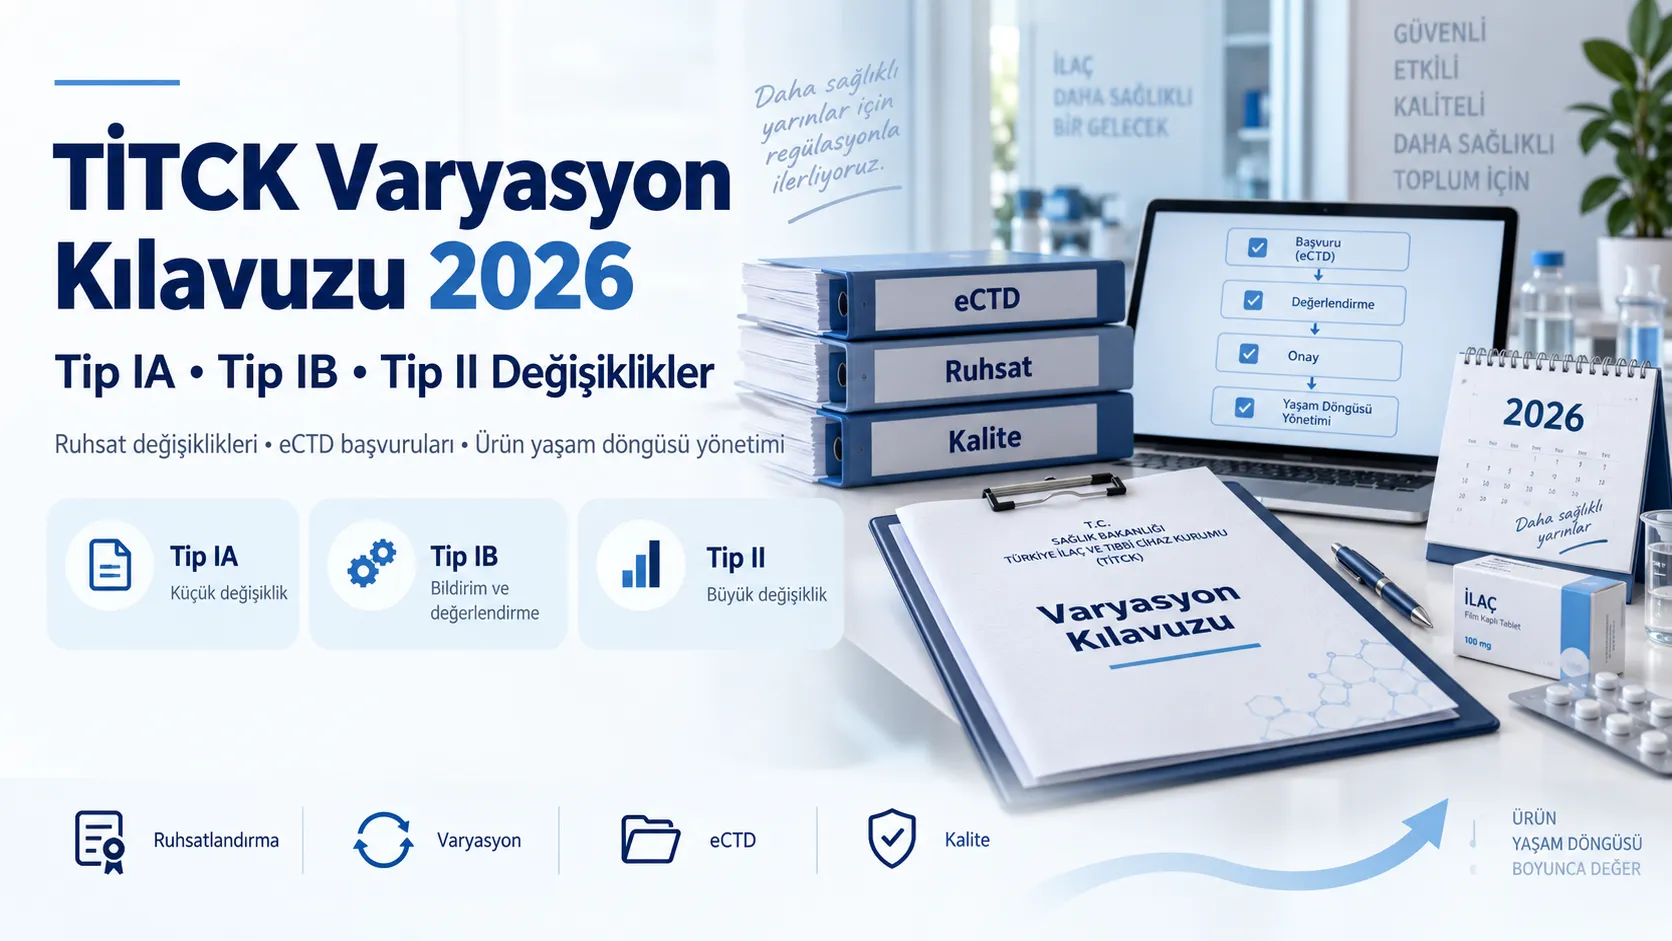
2026 yılında yapılan güncellemelerle birlikte TİTCK varyasyon kılavuzu, özellikle Tip IA, Tip IB ve Tip II sınıflandırmalarının daha açık hale getirilmesi, süreçlerin modernize edilmesi ve EMA ile ICH yaklaşımlarıyla daha fazla uyum sağlanması amacıyla önemli ölçüde güncellenmiştir. Kılavuzun üçüncü revizyonu 15 Nisan 2026'da, dördüncü revizyonu ise 22 Temmuz 2026'da yürürlüğe girmiştir. Son revizyonda özellikle Tip IB varyasyonların ön değerlendirme süresi 7 gün olarak güncellenmiştir.
Varyasyon Nedir?
İlaç mevzuatında varyasyon, ruhsatlandırılmış bir beşeri tıbbi ürünün ruhsat dosyasında veya ruhsat koşullarında sonradan yapılan değişiklikleri ifade eder.
Bu değişiklik yalnızca ürünün formülasyonunda yapılan bir değişiklik anlamına gelmez. Üretim prosesinden etkin madde üreticisine, analiz yönteminden ambalaj materyaline, ürün bilgilerinden güvenlilik verilerine kadar ruhsat dosyasının birçok bölümü varyasyon kapsamına girebilir.
Ruhsatlı Beşeri Tıbbi Ürünlerdeki Varyasyonlara Dair Yönetmelik kapsamında varyasyonlar temel olarak Tip IA küçük varyasyon, Tip IB küçük varyasyon ve Tip II büyük varyasyon şeklinde sınıflandırılmaktadır. Tip IA ürünün kalite, güvenlilik veya etkililiği üzerinde çok az etkisi olan ya da etkisi bulunmayan değişiklikleri; Tip II ise ürünün kalite, güvenlilik veya etkililiği üzerinde önemli etkisi olabilecek değişiklikleri ifade eder. Tip IB ise genel olarak IA, II veya çeşitleme kapsamına girmeyen değişiklikleri kapsar.
Bu nedenle bir değişiklik planlanırken ilk sorulması gereken soru şudur:
Yapılacak değişiklik hangi varyasyon tipine giriyor?
Yanlış varyasyon sınıflandırması, başvurunun reddedilmesine, yeniden başvuru yapılmasına, ek belge talep edilmesine veya üretim ve tedarik planının gecikmesine neden olabilir.
Tip IA Varyasyon Nedir?
Tip IA varyasyon, ürünün kalitesi, güvenliliği veya etkililiği üzerinde yalnızca çok az etkisi bulunan veya hiçbir etkisi bulunmayan küçük değişiklikler için kullanılan varyasyon sınıfıdır.
Tip IA varyasyonların en önemli özelliği, genel olarak değişikliğin Kurumdan önceden onay alınmaksızın uygulanabilmesidir.
Bu sistem çoğunlukla “Uygula ve Bildir” prensibi olarak ifade edilmektedir.
Ruhsat sahibi firma Tip IA kapsamındaki değişikliği uygulamaya aldıktan sonra normal şartlarda en geç 12 ay içerisinde TİTCK'ya bildirim yapmakla yükümlüdür. Bununla birlikte bazı Tip IA değişiklikler için derhal bildirim gerekliliği bulunmaktadır. Bu değişiklikler uygulandıktan sonra Kuruma gecikmeden bildirilmelidir.
Tip IA başvurularında en önemli hata, değişikliğin gerçekten IA şartlarını sağlayıp sağlamadığının yeterince değerlendirilmemesidir.
Kılavuzda ilgili varyasyon kodunun altında belirtilen şartlardan biri karşılanmıyorsa değişiklik otomatik olarak Tip IA kabul edilmemelidir. Değişikliğin niteliğine bağlı olarak Tip IB veya bazı durumlarda Tip II başvurusu gerekebilir.
Bu nedenle ilaç ruhsat varyasyon yönetimi, yalnızca varyasyon kodunun bulunmasından ibaret değildir. İlgili varyasyon kodunun altında belirtilen tüm koşullar ve sunulması gereken belgeler birlikte değerlendirilmelidir.
Tip IB Varyasyon Nedir?
Tip IB varyasyon, Tip IA küçük varyasyon, Tip II büyük varyasyon veya çeşitleme kapsamına girmeyen değişikliklerin büyük bölümünü kapsayan varyasyon tipidir.
Tip IB sürecinin temel mantığı “Bildir, Bekle ve Uygula” sistemidir.
Ruhsat sahibi firma değişikliği uygulamaya almadan önce TİTCK'ya varyasyon bildiriminde bulunur. Başvurunun geçerli kabul edilmesinden sonra yürütülen değerlendirme döneminde Kurum tarafından olumsuz bir görüş bildirilmemesi halinde değişiklik uygulanabilir.
2026 yılı güncellemesinin ruhsat sahibi firmalar açısından en dikkat çekici noktalarından biri Tip IB süreçlerinde yapılmıştır. 22 Temmuz 2026 tarihli 4. revizyon ile Tip IB varyasyonların ön değerlendirme süresi 7 güne revize edilmiştir.
Burada “ön değerlendirme” ile esas varyasyon değerlendirmesini birbirinden ayırmak önemlidir.
Ön değerlendirme aşamasında başvurunun doğru varyasyon sınıfından yapılıp yapılmadığı ve başvurunun değerlendirmeye alınabilecek şekilde hazırlanıp hazırlanmadığı kontrol edilir. Geçerli Tip IB bildiriminin kabul edilmesinden sonra Yönetmelikteki 30 günlük değerlendirme mekanizması uygulanır.
Bu nedenle Tip IB değişikliklerinde üretim, satın alma, ambalaj ve stok planları TİTCK varyasyon takvimi dikkate alınarak hazırlanmalıdır.
Örneğin yeni bir hammadde üreticisine geçilmesi, belirli analiz metotlarının değiştirilmesi, bazı üretim proses değişiklikleri veya spesifikasyon revizyonları ilgili şartlara bağlı olarak Tip IB kapsamında değerlendirilebilir. Ancak her değişiklik kendi koşulları ve ürün üzerindeki etkisi bakımından ayrıca incelenmelidir.
Tip II Varyasyon Nedir?
Tip II varyasyon, beşeri tıbbi ürünün kalitesi, güvenliliği veya etkililiği üzerinde önemli etkisi olabilecek büyük değişiklikleri kapsar.
Tip II varyasyonlarda Tip IA veya Tip IB'den farklı olarak değişiklik, TİTCK onayı alınmadan uygulamaya geçirilemez.
Başvuru dosyasının kapsamı değişikliğin niteliğine bağlı olarak oldukça geniş olabilir.
Kalite dokümanları, karşılaştırmalı analizler, validasyon raporları, proses validasyonu, stabilite çalışmaları, klinik veya klinik dışı veriler, Modül 2 güncellemeleri, KÜB ve KT revizyonları gibi ek belgeler gerekebilir.
Tip II büyük varyasyonların genel değerlendirme süresi geçerli başvurunun kabul edilmesinden sonra 60 gündür. Kurum bazı durumlarda bu süreyi kısaltabilir; belirli endikasyon değişiklikleri veya gruplandırılmış başvurularda değerlendirme süresi 90 güne kadar uzayabilir. Değerlendirme sırasında ek bilgi talep edilmesi halinde süreç, talep edilen belgeler sunulana kadar durdurulabilir.
Bu nedenle özellikle büyük üretim değişiklikleri, önemli formülasyon değişiklikleri veya ürünün kalite profilini etkileyebilecek değişikliklerde varyasyon stratejisinin proje başlamadan önce oluşturulması gerekir.
TİTCK Varyasyon Kılavuzu 2026'da Neler Değişti?
Güncel kılavuzun amacı yalnızca prosedürleri değiştirmek değildir. TİTCK, varyasyon sınıflandırmasının daha öngörülebilir hale gelmesini, uluslararası mevzuatla uyumun artırılmasını ve ruhsat sahibi firmaların ürün yaşam döngüsünü daha planlı yönetmesini hedeflemektedir.
Kılavuzun 15 Nisan 2026 tarihli revizyonunda uluslararası kılavuzlar ve idari gereklilikler doğrultusunda kapsamlı güncelleme yapılmıştır. 22 Temmuz 2026 tarihli dördüncü revizyonda ise Tip IB ön değerlendirme süresi 7 gün olarak değiştirilmiş ve bazı varyasyon maddelerinde editoryal düzenlemeler yapılmıştır.
Güncel sistem özellikle ürün yaşam döngüsü yönetimi, yani “life cycle management” yaklaşımını daha önemli hale getirmektedir.
Firmaların artık yalnızca ortaya çıkan değişiklik için başvuru hazırlaması değil, gelecek dönemde yapılması planlanan üretici değişikliklerini, hammadde değişikliklerini, teknoloji transferlerini, üretim yeri değişikliklerini ve kalite geliştirmelerini önceden planlaması gerekir.
Üretim Yeri Değişikliği Varyasyon Başvurusu
Google'da ilaç firmalarının sık araştırdığı konulardan biri ilaç üretim yeri değişikliği ve bunun hangi varyasyon tipine girdiğidir.
Üretim yeri değişikliği tek başına standart bir Tip IA, IB veya II cevabına sahip değildir.
Yeni üretim yerinde yapılacak faaliyetin türü, ürünün farmasötik formu, üretimin hangi aşamasının taşındığı, steril veya non-steril ürün olup olmadığı, prosesin karmaşıklığı ve yeni tesisin ruhsat dosyasındaki rolü varyasyon tipini etkileyebilir.
Örneğin yalnızca belirli kalite kontrol faaliyetlerinin başka bir tesise aktarılması ile bulk üretimin tamamen yeni bir üretim tesisine taşınması aynı regülasyon etkisine sahip değildir.
Bu nedenle üretim yeri değişikliği varyasyon başvurusu yapılmadan önce ürün ve değişiklik bazında detaylı sınıflandırma yapılmalıdır.
Etkin Madde Üreticisi Değişikliği
Sektörde en fazla karşılaşılan ruhsat sonrası değişikliklerden biri de etkin madde üreticisi değişikliği veya yeni etkin madde kaynağının ruhsat dosyasına eklenmesidir.
Bu değişikliklerde etkin maddenin CEP kapsamında olup olmadığı, EMAD/ASMF sistemiyle desteklenip desteklenmediği, üretim prosesi, spesifikasyonları, safsızlık profili ve ürün üzerindeki potansiyel etkileri önem taşır.
Yeni etkin madde üreticisinin dosyaya eklenmesi sırasında yalnızca üreticinin GMP durumu değil, etkin maddenin mevcut onaylı kaynakla karşılaştırılması, analitik veriler ve gerekli durumlarda stabilite verileri de incelenmelidir.
Dolayısıyla “API üreticisi değişikliği” olarak basit görünen bir işlem, ürüne ve dosya yapısına göre kapsamlı bir TİTCK varyasyon başvurusu haline gelebilir.
Yardımcı Madde ve Formülasyon Değişiklikleri
Ruhsatlı bir ürünün yardımcı madde miktarının veya türünün değiştirilmesi özellikle dikkatle yönetilmesi gereken konulardan biridir.
Her formülasyon değişikliği küçük varyasyon değildir.
Değişikliğin ürünün çözünmesine, biyoyararlanımına, stabilitesine, farmasötik özelliklerine veya klinik performansına etkisi bulunuyorsa ek geliştirme çalışmaları ve daha yüksek varyasyon sınıflandırması gerekebilir.
Özellikle kritik yardımcı maddelerde yapılacak değişikliklerde kalite risk değerlendirmesi, karşılaştırmalı analiz, proses validasyonu ve stabilite çalışmaları gündeme gelebilir.
Analiz Metodu ve Spesifikasyon Değişiklikleri
Analiz metodu değişikliği, spesifikasyon değişikliği, limit revizyonu veya yeni test parametresi eklenmesi de ilaç ruhsat varyasyonlarının önemli bir bölümünü oluşturur.
Bu değişikliklerde metodun amacı, analitik performansı, validasyon durumu ve mevcut yöntemle karşılaştırılabilirliği değerlendirilir.
Yeni analiz metodunun geçerli olduğunu göstermek amacıyla yöntem validasyonu veya yöntem transferi belgeleri gerekebilir.
Spesifikasyon limitlerinin genişletilmesi ile daha sıkı hale getirilmesi de aynı regülasyon etkisine sahip olmayabilir. Dolayısıyla değişiklik yapılmadan önce varyasyon kodunun şartları ayrıntılı incelenmelidir.
Stabilite Çalışmaları Varyasyon Başvurularında Neden Önemlidir?
TİTCK'nın varyasyonlara ilişkin ayrıca yayımladığı stabilite kılavuzu, etkin madde ve bitmiş ürüne yönelik değişikliklerde sunulması beklenen stabilite verilerine ilişkin önemli esaslar içerir.
Özellikle üretim prosesi, üretim yeri, ambalaj materyali veya formülasyonda yapılan değişikliklerin ürünün raf ömrü boyunca kalitesine etkisinin gösterilmesi gerekebilir.
Kılavuz, Tip IA ve Tip IB varyasyonlar için gerekli minimum stabilite yaklaşımını açıklarken, Tip II değişikliklerde sunulması gereken verinin değişikliğin niteliğine göre değerlendirilmesini öngörmektedir.
Bu nedenle varyasyon başvurusunun hazırlanması, üretim değişikliği tamamlandıktan sonra başlanacak bir işlem olarak görülmemelidir.
Stabilite protokolü ve pilot/validasyon seri planı değişiklik projesinin başlangıcında hazırlanmalıdır.
CTD ve eCTD Varyasyon Başvurusu Nasıl Hazırlanır?
TİTCK eCTD varyasyon başvurusu hazırlanırken değişiklikten etkilenen CTD modülleri doğru şekilde belirlenmelidir.
Başvurunun yalnızca bir dilekçe ve varyasyon formundan oluştuğunu düşünmek ciddi bir hatadır.
Kılavuza göre başvuru formu, ilgili varyasyon kodu, gerekli beyanlar ve destekleyici dokümanların yanı sıra değişiklikten etkilenen ruhsat dosyası bölümleri uygun CTD yapısında güncellenmelidir. Tip II başvurularda gerektiğinde kalite genel özeti, klinik dışı genel özet veya klinik genel özet gibi Modül 2 dokümanlarının da güncellenmesi gerekebilir.
KÜB, kullanma talimatı veya ambalaj bilgilerinin değişiklikten etkilenmesi halinde bu belgelerin de güncel hali başvuruya dahil edilmelidir.
Varyasyonların Gruplandırılması
Bir ruhsat üzerinde aynı